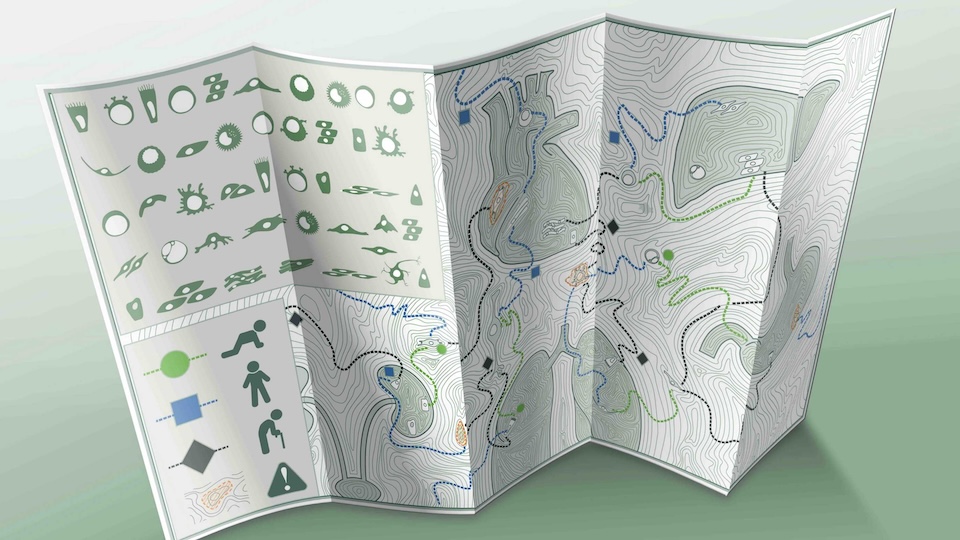
Tabula Sapiens 2.0: Eine Landkarte der menschlichen Zellbiologie
Mehr als 1,1 Millionen Zellen aus 28 Geweben und Organen, erfasst bei 24 Menschen: Mit Tabula Sapiens 2.0 legt ein internationales Konsortium einen der bislang umfangreichsten Einzelzell-Referenzdatensätze des Menschen vor. Die frei zugängliche Datenbank soll Forschern helfen, Zelltypen und ihre Genregulation besser zu verstehen, Alterungsprozesse zu untersuchen und Krankheitsmechanismen genauer zu entschlüsseln. Ihr besonderer Wert liegt auch darin, dass mehrere Organe derselben Spender analysiert wurden.
Wie viele unterschiedliche Zelltypen gibt es im menschlichen Körper? Wie unterscheiden sich Zellen desselben Typs, wenn sie in unterschiedlichen Organen vorkommen? Und welche Gene bestimmen, dass eine Zelle ihre spezifische Funktion erfüllt? Fragen wie diese lassen sich mit klassischen Gewebeanalysen nur eingeschränkt beantworten. Denn wenn Tausende oder Millionen Zellen gemeinsam untersucht werden, gehen Unterschiede zwischen einzelnen Zellpopulationen häufig im Mittelwert unter.
Die Einzelzellanalytik hat diese Perspektive verändert. Mit Tabula Sapiens 2.0 steht der Forschung nun ein deutlich erweiterter Referenzdatensatz zur Verfügung, der die Genaktivität von mehr als 1,1 Millionen einzelnen Zellen aus 28 menschlichen Geweben und Organen abbildet. Die Daten stammen von 24 Spendern und wurden vom internationalen Tabula-Sapiens-Konsortium zusammengeführt. Die wissenschaftliche Leitung liegt bei Stephen Quake, der inzwischen am Department of Biosystems Science and Engineering (D-BSSE) der ETH Zürich in Basel tätig ist.
Die zweite Version des Atlas, veröffentlicht im Oktober 2026 in Cell, verdoppelt den Umfang der ursprünglichen Ressource. Neun weitere Spender und vier zusätzliche Gewebetypen wurden aufgenommen. Besonders interessant: Bei mehreren Spenden standen Proben aus verschiedenen Organen derselben Person zur Verfügung. Damit lassen sich Unterschiede zwischen Geweben untersuchen, ohne dass genetischer Hintergrund, Alter oder andere individuelle Eigenschaften der Spender unmittelbar als Störfaktoren wirken.
Vom Gewebe zum molekularen Fingerabdruck einzelner Zellen
Die Grundlage des Atlas ist die Einzelzell-RNA-Sequenzierung (scRNA-seq). Statt eine Gewebeprobe als einheitliches biologisches Material zu betrachten, werden einzelne Zellen isoliert und ihre RNA-Transkripte analysiert. Die RNA gibt Auskunft darüber, welche Gene zum Zeitpunkt der Probenentnahme aktiv waren und in welchem Umfang sie exprimiert wurden.
Das Ergebnis ist eine Art molekularer Fingerabdruck jeder untersuchten Zelle. Anhand dieser Expressionsmuster können Forscher Zelltypen identifizieren, bislang unbekannte Untergruppen unterscheiden und untersuchen, welche biologischen Programme in bestimmten Zellen aktiv sind.
Die technische Herausforderung liegt dabei nicht nur in der Sequenzierung. Unterschiedliche Organe müssen möglichst schonend und reproduzierbar aufbereitet werden. Die Zellen sollen ihre charakteristischen Expressionsmuster möglichst wenig durch die Probenverarbeitung verändern. Hinzu kommen die Vergleichbarkeit der Datensätze, die Qualitätssicherung und die bioinformatische Zuordnung der Zellen zu definierten Zelltypen.
Das Tabula-Sapiens-Konsortium hat hierfür eine umfangreiche Infrastruktur aufgebaut. Fachleute für die jeweiligen Organe arbeiten bei der Probengewinnung und -aufbereitung zusammen. Die Organe eines Spenders können innerhalb eines Tages verarbeitet werden. Die Arbeitsabläufe umfassen die Probenvorbereitung, den Aufbau der Sequenzierbibliotheken, die Sequenzierung sowie die computergestützte und fachlich überprüfte Annotation der Zellpopulationen.
Dabei kommen sowohl sogenannte Plate-based-Verfahren als auch hochdurchsatzfähige Droplet-basierte Methoden zum Einsatz. Erstere ermöglichen eine detaillierte Analyse einzelner Zellen, während letztere große Zellzahlen effizient erfassen können. Die Kombination soll die Breite des Atlas mit einer möglichst hohen Datentiefe verbinden.
890 Transkriptionsfaktoren im Blick
Ein wichtiger Erkenntnisgewinn der neuen Version betrifft die Regulation der Genaktivität. Die Wissenschaftler untersuchten die Expression von 890 menschlichen Transkriptionsfaktoren. Diese Proteine binden an bestimmte DNA-Abschnitte und beeinflussen, welche Gene in einer Zelle abgelesen werden.
Die Analyse zeigt, dass viele dieser Faktoren charakteristische Expressionsmuster in unterschiedlichen Zelltypen aufweisen. Damit liefert der Atlas Hinweise darauf, welche Transkriptionsfaktoren für die Identität und Funktion bestimmter Zellpopulationen relevant sein könnten.
Für die Forschung ist das ein wichtiger Ausgangspunkt: Wer wissen möchte, warum eine Zelle beispielsweise eine Immunzelle, eine Epithelzelle oder eine spezialisierte Zelle eines bestimmten Organs ist, muss nicht nur ihre aktiven Gene kennen, sondern auch die regulatorischen Netzwerke, die dieses Expressionsprofil hervorbringen.
Die Daten können helfen, Kandidaten für solche regulatorischen Mechanismen zu identifizieren. Ob ein bestimmter Transkriptionsfaktor tatsächlich eine entscheidende Funktion erfüllt, muss anschließend experimentell überprüft werden. Der Atlas liefert somit keine fertigen Antworten auf alle Fragen der Genregulation, aber eine umfangreiche Grundlage, um gezieltere Hypothesen zu entwickeln.
Was Alterung auf Einzelzellebene bedeutet
Eine zweite Anwendung demonstriert das Konsortium anhand der zellulären Seneszenz. Dabei handelt es sich um einen Zustand, in dem Zellen dauerhaft oder über längere Zeit ihre Teilungsfähigkeit verlieren, aber metabolisch aktiv bleiben können. Seneszente Zellen können unter anderem entzündungsfördernde Botenstoffe freisetzen und damit das umliegende Gewebe beeinflussen.
Die Forscher untersuchten Zellen, die etablierte Marker der Seneszenz exprimieren, darunter CDKN2A. Ein wesentliches Ergebnis: Seneszenz ist kein einheitliches molekulares Programm. Vielmehr unterscheiden sich die mit ihr verbundenen Genexpressionsmuster erheblich zwischen Zelltypen und Geweben.
Das ist relevant, weil Alterungsprozesse bislang häufig anhand einzelner Marker oder auf Ebene ganzer Gewebe beschrieben wurden. Der neue Datensatz ermöglicht eine differenziertere Betrachtung. Eine CDKN2A-positive Zelle in einem Gewebe muss nicht dasselbe biologische Verhalten zeigen wie eine Zelle mit vergleichbarem Markerprofil in einem anderen Organ.
Für die Altersforschung ergeben sich daraus neue Ansatzpunkte. Welche Zellpopulationen tragen besonders zu altersbedingten Veränderungen bei? Welche regulatorischen Programme sind in ihnen aktiv? Und lassen sich bestimmte Seneszenz-assoziierte Prozesse beeinflussen, ohne gleichzeitig andere, physiologisch wichtige Zellfunktionen zu beeinträchtigen?
Auch für die Entwicklung von Senolytika, also Wirkstoffen, die seneszente Zellen selektiv beseitigen sollen, könnte eine solche Differenzierung wichtig werden. Denn je genauer sich die betroffenen Zellpopulationen charakterisieren lassen, desto gezielter können mögliche therapeutische Angriffspunkte untersucht werden.
Was Forscher mit dem Atlas anfangen können
Der eigentliche Wert von Tabula Sapiens 2.0 liegt in seiner Funktion als Referenz. Die Datenbank ist kein fertiges Diagnoseinstrument und auch kein Katalog aller menschlichen Zelltypen. Sie bietet vielmehr eine Vergleichsgrundlage, mit der eigene Forschungsergebnisse in einen größeren biologischen Zusammenhang gestellt werden können.
Für experimentell arbeitende Gruppen ergeben sich mehrere konkrete Anwendungsmöglichkeiten:
1. Eigene Einzelzelldaten besser einordnen
Wer beispielsweise Tumorgewebe, entzündetes Gewebe oder krankheitsveränderte Organoide untersucht, kann die dabei identifizierten Zellpopulationen mit den Referenzprofilen gesunder menschlicher Zellen vergleichen. So lässt sich besser erkennen, welche Zelltypen tatsächlich vorliegen und welche Expressionsmuster von einem gesunden Referenzzustand abweichen.
2. Neue Zellpopulationen und Krankheitsmechanismen identifizieren
Der Vergleich zwischen gesundem Referenzgewebe und erkrankten Proben kann zeigen, welche Zellpopulationen bei einer Erkrankung verändert sind oder welche Gene besonders stark beziehungsweise schwach exprimiert werden. Das kann helfen, bislang übersehene Krankheitsmechanismen und potenzielle therapeutische Zielstrukturen zu entdecken.
3. Wirkstoffkandidaten und mögliche Nebenwirkungen untersuchen
Ein Wirkstoff soll häufig in einem bestimmten Zelltyp wirken. Seine Zielstruktur kann aber auch in anderen Organen oder Zellpopulationen vorkommen. Der Atlas bietet eine Möglichkeit, die Verteilung entsprechender Gene und damit potenzielle Off-target-Effekte auf Zellebene zu untersuchen. Die Daten können so bereits in frühen Entwicklungsphasen Hinweise auf mögliche unerwünschte Wirkungen liefern.
4. Organoide und Zellmodelle validieren
Organoide und andere In-vitro-Modelle sollen bestimmte Eigenschaften menschlicher Gewebe möglichst realitätsnah nachbilden. Mit einem Referenzatlas lässt sich prüfen, wie gut die darin erzeugten Zellpopulationen tatsächlich den entsprechenden menschlichen Zelltypen entsprechen. Das ist auch für die Entwicklung und Validierung von Krankheitsmodellen relevant.
5. Künstliche Intelligenz und virtuelle Zellmodelle trainieren
Große Einzelzelldatensätze sind eine wichtige Voraussetzung für die Entwicklung von KI-Modellen, die biologische Zusammenhänge nicht nur beschreiben, sondern vorhersagen sollen. Tabula Sapiens 2.0 kann dabei als Referenzdatensatz dienen, um Zellzustände, Genregulationsmuster und mögliche Reaktionen auf Eingriffe zu modellieren. Die ETH-Forscher sehen darin ausdrücklich eine Perspektive für sogenannte virtuelle Zellmodelle.
Ein Referenzatlas ist noch kein vollständiges Abbild des Menschen
Trotz des Umfangs hat Tabula Sapiens 2.0 klare Grenzen. Die Daten stammen von 24 Spendern im Alter zwischen 22 und 74 Jahren. Das ist eine beachtliche Grundlage für einen Referenzdatensatz, bildet aber weder die gesamte genetische Vielfalt noch alle Altersgruppen und Krankheitszustände der menschlichen Bevölkerung ab.
Auch die Einzelzell-RNA-Sequenzierung liefert zunächst eine Momentaufnahme. Sie zeigt, welche RNA-Moleküle zum Zeitpunkt der Untersuchung vorhanden waren, nicht aber unmittelbar, welche Proteine tatsächlich gebildet werden oder wie aktiv eine bestimmte Zelle funktionell ist. Ebenso lassen sich aus Expressionskorrelationen nicht automatisch kausale Zusammenhänge ableiten.
Hinzu kommt, dass die Aufbereitung von Gewebe die gemessenen Expressionsmuster beeinflussen kann. Nicht alle Zelltypen lassen sich gleich gut isolieren und sequenzieren. Insbesondere empfindliche oder seltene Zellpopulationen können unterrepräsentiert sein. Auch räumliche Informationen gehen bei der klassischen Einzelzell-Sequenzierung weitgehend verloren: Man weiß, welche Zellen in einer Probe vorkommen, aber nicht zwingend, wo genau sie im ursprünglichen Gewebe lagen und mit welchen Nachbarzellen sie interagierten.
Für viele Fragestellungen wird es deshalb sinnvoll sein, den Atlas mit weiteren Technologien zu kombinieren, etwa räumlicher Transkriptomik, Proteomik, funktionellen Experimenten oder Einzelzell-Epigenomik.
Eine gemeinsame Datenbasis für die nächste Generation der Zellbiologie
Tabula Sapiens 2.0 ist Teil einer größeren Entwicklung: Die Zellbiologie bewegt sich von der Beschreibung einzelner Zelltypen hin zur systematischen Erfassung ihrer molekularen Eigenschaften, ihrer regulatorischen Netzwerke und ihrer Beziehungen zu anderen Zellen und Geweben.
Der internationale Human Cell Atlas verfolgt ein ähnliches Ziel und arbeitet daran, eine umfassende Referenzkarte menschlicher Zellen über Organe, Entwicklungsstadien und Krankheitszustände hinweg aufzubauen. Tabula Sapiens ist dabei ein besonders umfangreicher Datensatz für den Vergleich verschiedener Gewebe erwachsener Menschen.
Die Daten von Tabula Sapiens 2.0 stehen über ein interaktives Online-Portal frei zur Verfügung. Forscher können dort Zelltypen und Expressionsmuster erkunden und die zugrunde liegenden Daten für eigene Analysen nutzen.
Damit wird aus einem groß angelegten Konsortialprojekt eine Ressource für die gesamte Forschungsgemeinschaft. Der entscheidende Fortschritt besteht weniger darin, dass nun 1,1 Millionen Zellen katalogisiert sind. Er besteht darin, dass sich eigene Experimente künftig an einem breiteren, organübergreifenden Referenzrahmen messen lassen. Das kann helfen, biologische Unterschiede präziser zu beschreiben, neue Hypothesen zu entwickeln und die Übertragung von Erkenntnissen aus Zellmodellen in die menschliche Biologie besser abzusichern.
 Reinkemeier, C.D., Manero-Carranza, M., Farouni, R. et al. Recordanelles for transcriptome-wide single-cell RNA recording in human cells. Nat Biotechnol (2026). https://doi.org/10.1038/s41587-026-03327-6
 Adobe stock/apirom
 Athos Holding